Por Sofía Peña, periodista de negocios LYP
Tres plazos que un director de planta de dispositivos médicos debería tener memorizados, y que la mayoría de los directivos de otras áreas de su propia empresa nunca ha escuchado:
| Tipo de incidente | Plazo para notificar |
|---|---|
| Riesgo grave para la salud pública | 2 días hábiles desde su confirmación |
| Muerte o deterioro grave de la salud | 10 días naturales |
| Otros eventos reportables | 30 días naturales |
| Informes de seguimiento y final | Dentro de al menos 6 meses de la primera notificación |
No son recomendaciones de buenas prácticas. Son obligaciones de tecnovigilancia que recaen sobre el titular del registro sanitario de un dispositivo médico en México. Y la autoridad a la que se notifican cambió en enero.
Lo que cambió el 15 de enero de 2026
Una reforma a la Ley General de Salud, publicada en el Diario Oficial de la Federación el 15 de enero de 2026, convirtió al Centro Nacional de Farmacovigilancia (CNFV) en el Centro Nacional de Farmacovigilancia y Tecnovigilancia (CENAFyT).
El cambio no es de nomenclatura. Tiene tres consecuencias operativas:
Primera: la vigilancia de medicamentos y la de dispositivos médicos quedaron bajo una sola estructura institucional. Antes eran dos lógicas administrativas; ahora convergen.
Segunda: el nuevo centro asumió la actualización y el control de las dos normas oficiales mexicanas que rigen la materia: la NOM-220-SSA1-2016, de farmacovigilancia, y la NOM-240-SSA1-2012, de tecnovigilancia. Es decir, la entidad que puede modificar las reglas es nueva.
Tercera, y la que tiene costo inmediato: los integrantes del Sistema Nacional de Farmacovigilancia deben ajustar sus procesos a la nueva estructura y alinear sus comunicaciones oficiales, reportes y bases de datos al nuevo modelo. COFEPRIS describió el cambio como un avance institucional sin precedentes.
Aquí está el problema práctico que esto genera, y es concreto: la obligación de tecnovigilancia exige que la empresa presente un aviso por escrito a la autoridad nombrando al responsable de su unidad, y que esa persona sea la única que reporte. Si ese aviso, los procedimientos normalizados de operación de la empresa y los acuerdos técnicos con sus proveedores dicen «CNFV», están nombrando a una entidad que fue reestructurada hace diez meses.
Y hay una laguna que conviene registrar con honestidad: la información pública consultada no establece plazos de transición, formatos de reporte nuevos ni sanciones específicas asociadas al cambio. Existe la obligación de realinear, no un calendario publicado para hacerlo.
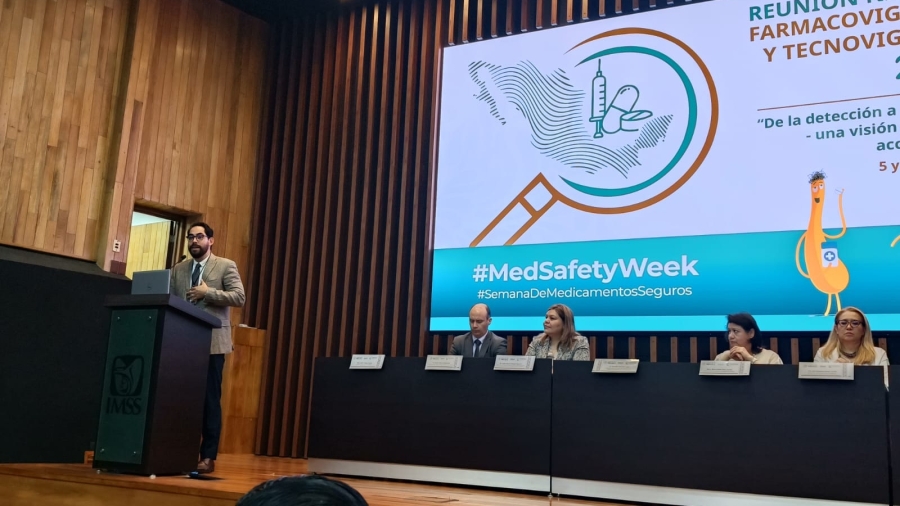
Es en reuniones como la Reunión Nacional de Farmacovigilancia y Tecnovigilancia 2026 —convocada por COFEPRIS bajo el lema «De la detección a la prevención: una visión nacional, una acción conjunta»— donde se revisan los resultados del convenio de transferencia del año y se programan las acciones del siguiente. Es decir, donde se define la operación de 2027 que las empresas tendrán que cumplir. Querétaro participó con el director de Protección contra Riesgos Sanitarios de su Secretaría de Salud, José Samuel García Sánchez, y la responsable del Centro Estatal de Farmacovigilancia, Gabriela Paola Ávila Lamas.
Por qué esto es un asunto de exportación y no de trámite
La dimensión del sector explica por qué un ajuste administrativo de vigilancia sanitaria merece atención de un consejo directivo.
Las exportaciones mexicanas de dispositivos médicos pasaron de 10 mil 668 millones de dólares en 2020 a 20 mil 550 millones en 2025, de acuerdo con datos del Banco de México sobre las 138 fracciones arancelarias que la industria considera estratégicas. Prácticamente se duplicaron en cinco años.
El sector crece alrededor de 3% anual y aporta cerca de 1.5% del PIB manufacturero. México es el mayor exportador de dispositivos médicos de América Latina y figura entre los ocho principales del mundo, con 3% a 4% de la producción global según estimaciones de la consultora Prodensa. Sus costos de producción se ubican hasta 25% por debajo de los estadounidenses y alrededor de 6% por debajo de los chinos, según la Asociación Nacional de Proveedores de la Salud.
El dato que convierte el cumplimiento en condición de negocio: cerca de 90% de la producción se exporta a Estados Unidos, mercado cuya autoridad sanitaria exige vigilancia poscomercialización documentada.
Una empresa que no puede acreditar su sistema de reporte de eventos adversos no enfrenta solamente una multa local. Enfrenta un problema de acceso a mercado — y, cada vez más, un problema con su cliente, porque las armadoras de equipo médico trasladan requisitos de documentación a su cadena de proveeduría igual que las automotrices.
La vigilancia poscomercialización no es papeleo sanitario. Es infraestructura de exportación.
Qué exige concretamente la obligación
Para una empresa que fabrica, importa o distribuye dispositivos médicos, el esquema vigente funciona así.
Quién responde. El titular del registro sanitario es responsable del sistema de tecnovigilancia. Una empresa extranjera necesita un titular de registro en México que actúe en su nombre, y ese titular es el responsable primario de las actividades de vigilancia, incluso cuando el fabricante está fuera del país. Las responsabilidades entre titular y distribuidores deben quedar definidas en el acuerdo técnico con cada proveedor.
Qué debe tener la unidad. Personal con formación y capacitación apropiadas para evaluar eventos adversos; sistemas y procedimientos para recopilar, analizar y documentar la información; el aviso por escrito a la autoridad nombrando al responsable; y la capacitación documentada del resto del personal, dentro del sistema de calidad de la empresa.
El informe que casi se olvida. Existe un informe de tecnovigilancia que se presenta junto con la renovación del registro sanitario, cada cinco años, y debe entregarse al menos tres meses antes de la fecha de renovación, cubriendo los incidentes adversos de los cinco años previos. Es decir: una empresa que no documentó incidentes durante cinco años descubre el faltante tres meses antes de necesitar su registro renovado — cuando ya no hay forma de reconstruirlo.
Lo que viene. Hay un proyecto de norma que, de concretarse, obligaría a los distribuidores a reportar incidentes al titular del registro, y modificaría el plazo del supuesto más grave de dos días hábiles a tres días naturales. Es un cambio de alcance: incorporaría al canal de distribución a una obligación que hoy recae principalmente en el titular.
Querétaro: la pregunta correcta no es si lidera el sector
Conviene decirlo sin adorno, porque la cifra de exportación invita a una conclusión que los datos no sostienen.
Los estados que concentran la manufactura exportadora de dispositivos médicos en México son Baja California y Sonora, con los grandes complejos; Chihuahua, con base industrial consolidada; Guadalajara, que integra manufactura con innovación; y la zona metropolitana de la Ciudad de México, que reúne investigación, producción y servicios. Querétaro no figura entre ellos.
El estado tiene un clúster del sector médico y de la salud dentro de su red estatal, pero no es un polo exportador de dispositivos médicos comparable con los anteriores.
Por eso la pregunta útil para el estado no es de volumen, sino de capacidad institucional: si contar con un Centro Estatal de Farmacovigilancia operando y con presencia en la coordinación nacional constituye un atributo de localizaciónpara un sector cuya principal barrera operativa es regulatoria y no de costo.
La respuesta no es obvia y merece medirse con cuidado, no afirmarse. Pero la lógica es la misma que ha funcionado en otros sectores del estado: cuando el cuello de botella de una industria es la certeza regulatoria y la capacidad de interlocución con la autoridad, el territorio que la tiene instalada compite con algo que no se replica rápido.
La Secretaría de Economía ubicó al sector dentro del Plan México como de alto potencial, con líneas de atracción de inversión, apertura de mercados y expansión de empresas. La industria proyecta inversiones de al menos 400 millones de dólares hacia 2030.
Por qué importa para las empresas
Si fabrica, importa o distribuye dispositivos médicos: revise si su aviso de responsable de unidad, sus procedimientos normalizados y sus acuerdos técnicos con proveedores nombran al CNFV. Si lo hacen, nombran una estructura que cambió el 15 de enero.
Si su registro sanitario se renueva en los próximos 18 meses: el informe de tecnovigilancia que acompaña la renovación cubre cinco años de incidentes y se presenta tres meses antes. Si la documentación de ese periodo está incompleta, el momento de descubrirlo no es a los tres meses del vencimiento.
Si es distribuidor: el proyecto de norma en discusión incorporaría a los distribuidores a la obligación de reportar incidentes al titular del registro. Hoy puede no ser su responsabilidad directa; conviene saber si va a serlo.
Si exporta a Estados Unidos: con cerca de 90% de la producción nacional dirigida a ese mercado y requisitos de vigilancia poscomercialización por parte de su autoridad, la capacidad de acreditar el sistema es condición de permanencia comercial, no un trámite nacional.
Si es titular de registro para un fabricante extranjero: la responsabilidad primaria de tecnovigilancia es suya, no del fabricante. Es un riesgo que conviene tener cuantificado y reflejado en el contrato y en el seguro.
Si evalúa invertir en el sector en México: los costos de producción se ubican hasta 25% por debajo de los estadounidenses, pero la ventaja de costo no sustituye capacidad regulatoria. El sector crece 3% anual con exportaciones duplicadas en cinco años, y su barrera real de entrada es documental.
La pregunta para el consejo directivo
Si mañana se confirmara un incidente grave con un producto de su empresa, ¿sabe quién está formalmente registrado como responsable de notificarlo, ante qué entidad y en cuántos días hábiles — o esa información tendría que buscarse justo cuando el reloj de dos días ya está corriendo?
Un boletín que informa de dos funcionarios asistiendo a una reunión no parece una noticia de negocios. Lo es cuando se entiende qué se decide en esa mesa.
En enero cambió la arquitectura legal de la vigilancia de medicamentos y dispositivos médicos en México. Las dos normas que obligan a las empresas pasaron a una entidad nueva. No se publicaron plazos de transición. Y el sector que depende de esas reglas exporta más de 20 mil millones de dólares al año, casi todos a un solo mercado.
Los plazos de notificación se cuentan en días hábiles. El tiempo que una empresa tarda en darse cuenta de que cambió la autoridad se cuenta en meses.